
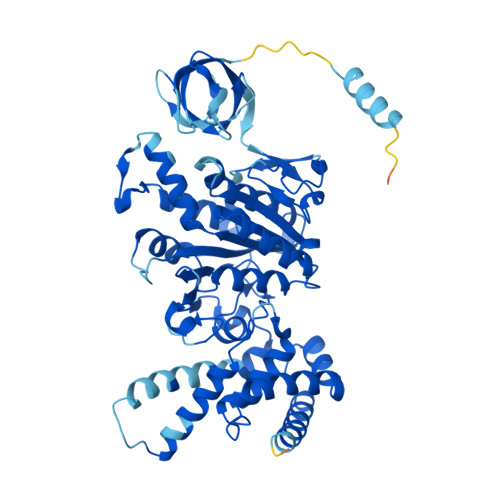
Modelowanie molekularne to technika komputerowa będąca doskonałym uzupełnieniem tradycyjnych metod eksperymentalnych. Klasyczne podejścia do wyznaczenia struktury przestrzennej białek, kwasów nukleinowych i ich kompleksów, takie jak krystalografia rentgenowska, mikroskopia krioelektronowa czy spektroskopia NMR, bywają czasochłonne, bardzo drogie, a niekiedy wręcz niemożliwe do zastosowania dla konkretnego układu. Zastosowanie modelowania komputerowego pozwala oszczędzić czas i koszty, zauważalnie ogranicza liczbę niezbędnych eksperymentów fizycznych oraz daje badaczom pełną kontrolę nad symulowanym układem.
Metoda ta otwiera przed naukowcami szerokie możliwości – umożliwia wizualizację struktur molekularnych, badanie mechanizmów zwijania białek, analizę dynamiki biomolekuł, a także symulowanie procesów dyfuzji i projektowanie nowych leków. Metody modelowania molekularnego można podzielić na między innymi: mechanikę molekularną (skupiającą się na statycznym obrazie cząsteczki i minimach energetycznych), dynamikę molekularną (ukazująca ewolucję molekuły w czasie), a także dynamicznie rozwijające się techniki uczenia maszynowego, takie jak AlphaFold.
Współczesna farmacja i medycyna nie mogłyby sprawnie funkcjonować bez wsparcia komputerowego projektowania leków (ang. CADD – Computer-Aided Drug Design). Metody modelowania molekularnego wkraczają na scenę już na etapie wczesnego poszukiwania substancji aktywnych, pozwalając na wirtualne „przesiewanie” (ang. virtual screening) milionów cząsteczek z ogromnych baz danych, bez konieczności ich fizycznej syntezy w laboratorium. W zależności od dostępnych informacji, badacze mogą projektować leki w oparciu o znaną strukturę przestrzenną celu białkowego (tzw. dokowanie molekularne do określonej „kieszeni”) lub na podstawie cech znanych już, skutecznych ligandów. Modelowanie obliczeniowe pozwala oszacować siłę oddziaływań między cząsteczką leku a celem biologicznym, przewidywać właściwości farmakokinetyczne (np. wchłanianie i dystrybucję), a tym samym – wykluczać słabo działające cząsteczki na wczesnym etapie i drastycznie skracać proces wprowadzania nowych, ratujących życie terapii na rynek.
Dzięki dynamice molekularnej (MD) badacze mogą śledzić fizyczną trajektorię atomów opierając się na wyznaczonych równaniach ruchu w polu siłowym. Narzędzie to służy do obserwacji zmian konformacyjnych i parametrów termodynamicznych w ogromnym zakresie skali czasowej – od pojedynczych femtosekund aż do milisekund. Wymaga to jednak odpowiedniego skonstruowania układu: wyboru odpowiedniego modelu (uproszczonego obrazu rzeczywistości) oraz przygotowania warunków początkowych.
Wraz z weryfikacją eksperymentalną, modelowanie molekularne jest dziś nieocenionym narzędziem, które pozwala nie tylko badać właściwości fizyczne struktur, ale też odkrywać ich zupełnie nowe funkcje i potencjał terapeutyczny.
Literatura
- Pisula, M., Dróżdż, E., Chełmecka, E. (2020). Modelowanie molekularne jako etap poszukiwania nowych substancji o potencjalnym znaczeniu terapeutycznym. Annales Academiae Medicae Silesiensis, 74, 91-98.
- Ouyang, D., Smith, S. C. (red.) (2015). Computational Pharmaceutics: Application of Molecular Modeling in Drug Delivery. John Wiley & Sons.
- Lu, C. et al. (2024). Integrated Molecular Modeling and Machine Learning for Drug Design. Journal of Chemical Theory and Computation (ACS Publications).
- Zdjęcie: Struktura podjednostki alfa syntazy ATP wyznaczona przez AlphaFold (PDB ID: AF_AFP56757F1)